
抗癌药物致突变性检验
旗下实验室资质

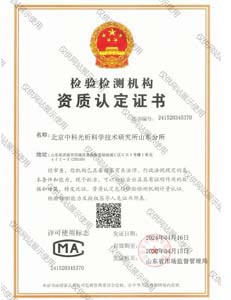
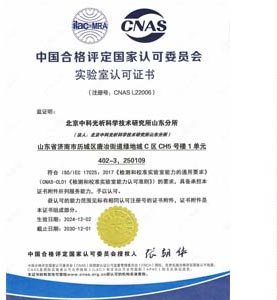
承诺:我们的检测流程严格遵循国际标准和规范,确保结果的准确性和可靠性。我们的实验室设施精密完备,配备了最新的仪器设备和领先的分析测试方法。无论是样品采集、样品处理还是数据分析,我们都严格把控每个环节,以确保客户获得真实可信的检测结果。


技术概述
抗癌药物致突变性检验是药物遗传毒性评价体系中的核心内容,主要用于评估抗癌药物及其相关物质是否具有诱发基因突变、染色体畸变以及DNA损伤等遗传效应的能力。所谓致突变性,是指化学物质、生物因素等外源性因素作用于细胞遗传物质,引起基因组序列改变或染色体结构与数目异常的特性。此类遗传损伤若发生在体细胞中,可能成为致癌过程的重要启动环节;若发生在生殖细胞中,则可能对后代造成遗传性危害,因此致突变性检验在新药研发与上市评价中占据不可替代的地位。
对于抗癌药物而言,致突变性检验具有特殊的科学意义与复杂性。许多抗癌药物的作用机制本身就依赖于对肿瘤细胞DNA的直接或间接损伤,例如烷化剂可引起DNA链间交联,拓扑异构酶抑制剂可诱导DNA断裂,抗代谢药物可干扰DNA合成过程。这类药物在杀伤肿瘤细胞的同时,也可能对正常细胞的遗传物质造成损伤。因此,如何在发挥治疗作用与控制遗传毒性风险之间取得平衡,如何区分药理作用相关的遗传毒性与非预期的杂质相关遗传毒性,成为抗癌药物安全性评价中的关键问题。
国际上,人用药品注册技术国际协调会(ICH)发布的S2(R1)指导原则对药物遗传毒性标准试验组合作出了明确规定,包括体外细菌回复突变试验、体外哺乳动物细胞染色体损伤试验以及体内啮齿类动物微核试验等。我国药品监管部门也相继出台了相应的技术指导原则,结合《中国药典》及相关行业标准,对抗癌药物致突变性检验的操作规范、结果判定与风险评估提出了系统性要求,为检验工作的科学开展提供了依据。
检测样品
抗癌药物致突变性检验适用的样品范围广泛,涵盖药物研发、生产与质量控制各环节中需要接受遗传毒性评价的对象,主要包括以下几类:
- 抗癌药物原料药及其精制品;
- 片剂、胶囊、注射剂、口服液等各类剂型的成品制剂;
- 合成过程中的起始物料、中间体及副产物;
- 工艺相关杂质、降解产物及潜在基因毒性杂质;
- 药物代谢产物及体内外转化产物;
- 直接接触药品的包装材料及其提取液、浸出液;
- 纳米制剂、脂质体制剂、抗体偶联药物(ADC)等新型递送系统中的载体与连接子成分;
- 中药来源及天然产物来源的抗肿瘤提取物与有效部位。
送检时应注意样品的代表性、均匀性与稳定性,并提供必要的样品信息,如化学名称、结构式、纯度、溶解性、储存条件等,以便检测机构选择合适的溶剂、剂量范围与试验体系,保障检验结果的科学性与可靠性。
检测项目
围绕抗癌药物致突变性检验,可开展的检测项目覆盖体外与体内多个层面的遗传毒性终点,主要包括:
- 细菌回复突变试验(Ames试验);
- 体外哺乳动物细胞染色体畸变试验;
- 体外哺乳动物细胞微核试验;
- 小鼠淋巴瘤细胞胸苷激酶突变试验(MLA);
- 体内啮齿类动物骨髓微核试验;
- 外周血微核试验;
- 单细胞凝胶电泳试验(彗星试验);
- 转基因动物致突变试验(TGR);
- 程序外DNA合成试验(UDS);
- 精原细胞染色体畸变试验与显性致死试验等生殖细胞遗传毒性试验。
实际检测中,通常依据样品的用途、法规要求与研发阶段,按照标准试验组合的原则选择合适的项目组合,形成互补的遗传毒性证据链,全面覆盖基因突变、染色体损伤与DNA原发性损伤等不同遗传学终点,避免单一试验的局限性。
检测方法
细菌回复突变试验(Ames试验)是抗癌药物致突变性检验中最常用的初筛方法,采用组氨酸营养缺陷型鼠伤寒沙门氏菌株(如TA97a、TA98、TA100、TA102、TA1535、TA1537)及大肠杆菌WP2uvrA菌株,通过检测受试物在含微量组氨酸培养基上诱导回复突变菌落生长的能力,判断其致突变性。试验通常设置加与不加大鼠肝微粒体酶代谢活化系统(±S9)两种条件,可采用平板掺入法或预培养法进行,并结合细胞毒性预试验确定合理的剂量范围,同时设置溶剂对照与阳性对照以保证试验体系的灵敏度。
体外哺乳动物细胞试验主要考察染色体水平的损伤。染色体畸变试验常选用中国仓鼠肺细胞(CHL)、中国仓鼠卵巢细胞(CHO)或人外周血淋巴细胞,经短期与长期两种处理方式染毒后,通过中期分裂相的显微镜观察,统计染色体断裂、缺失、易位及数目异常等畸变类型。体外微核试验则多采用细胞松弛素B阻断法,通过计数双核细胞中的微核率,评估染色体断裂剂与非整倍体诱导剂的活性。
体内试验以啮齿类动物骨髓微核试验最为经典,通过多次给药后采集骨髓或外周血,观察嗜多染红细胞中的微核发生率,反映受试物在整体动物水平的染色体损伤效应。彗星试验利用单细胞凝胶电泳技术检测单个细胞的DNA链断裂情况,具有灵敏度高、需样量少的特点。根据ICH S2(R1)的要求,标准试验组合可采用两种方案:方案一为细菌回复突变试验加一项体外染色体损伤试验,再辅以一项体内试验;方案二为细菌回复突变试验加两项针对不同组织的体内试验,具体选择需结合药物特性与申报策略确定。
对于已知具有遗传毒性的抗肿瘤活性成分,检测重点往往转向对其杂质谱的控制,即参照ICH M7指导原则的思路,对含有结构警示的杂质开展定量构效关系分析和细菌致突变性确证试验,科学界定杂质的风险等级,为限度制定与工艺优化提供数据支持。
检测仪器
抗癌药物致突变性检验涉及微生物学、细胞生物学与动物实验等多学科技术平台,常用的检测仪器与设备包括:
- 二级生物安全柜与超净工作台;
- 二氧化碳恒温培养箱与生化恒温培养箱;
- 倒置显微镜、荧光显微镜与体视显微镜;
- 流式细胞仪,用于微核的自动化分析与细胞周期评价;
- 全自动菌落计数仪与多功能酶标仪;
- 电泳系统及凝胶成像分析系统,用于彗星试验的DNA迁移分析;
- 高压蒸汽灭菌器、干热灭菌器等消毒灭菌设备;
- 超低温冰箱与液氮罐,用于标准菌株与细胞株的保藏;
- 离心机、涡旋混合器、超声波处理器等样品前处理设备;
- 实验动物屏障设施及配套的饲养、观察与解剖分析设备。
应用领域
抗癌药物致突变性检验的结果广泛应用于药品全生命周期的多个环节,具体包括:
- 新药临床前安全性评价,支撑临床试验申请(IND)与上市许可申请(NDA)的注册申报;
- 仿制药与原料药的质量研究及杂质谱安全性评估;
- 基因毒性杂质的识别、分级与限度制定;
- 生产工艺变更、处方变更或产地变更后的安全性再评价;
- 直接接触药品的包装材料与药用辅料的遗传毒性筛查;
- 中药抗肿瘤制剂与天然产物的安全性评价;
- 科研院所与制药企业开展的作用机制研究、论文发表与课题申报的数据支持;
- 药品上市后再评价及药物警戒中的风险评估。
通过规范的致突变性检验,研发者可以尽早识别候选化合物的遗传毒性隐患,优化分子结构与合成路线,合理设定杂质控制策略,从而在保障临床用药安全的同时提高研发效率、降低后期开发风险。
常见问题
问题一:抗癌药物致突变性检验的检测周期是多久?
抗癌药物致突变性检验的检测周期一般为7-15个工作日。具体时长会受到多方面因素的影响:首先,检测项目的数量与组合方式直接影响周期,单一的Ames试验与包含体内外多项试验的标准组合所需时间差异明显;其次,样品数量越多、平行处理批次越大,整体周期相应延长;再次,方法本身的复杂程度也很关键,体外细胞试验需要完整的细胞培养与染毒周期,体内动物试验还需考虑给药与取材的时间安排;此外,若前期需要开展溶解性摸索、细胞毒性预试验或代谢活化条件优化,也会占用一定时间。如项目时间紧迫,可与检测机构沟通加急安排,在保证数据质量的前提下适当压缩周期。
问题二:抗癌药物致突变性检验的检测价格是多少?
抗癌药物致突变性检验的费用需结合具体检测需求确定,无法一概而论。影响价格的主要因素包括:所选检测项目的种类与数量,例如仅开展细菌回复突变试验与同时开展多项体内外试验的组合,投入成本差异较大;检测方法的复杂程度,涉及细胞培养、动物实验或转基因模型的项目通常投入更高;样品的数量与剂型特点,难溶性样品或复杂制剂可能需要额外的前处理工作;以及检测周期要求,加急服务会产生相应的费用调整。建议在送检前与检测机构充分沟通检测方案,由技术人员根据实际需求评估后提供准确的报价信息。
问题三:抗癌药物致突变性检验测试需要什么资质?
从事抗癌药物致突变性检验应具备相应的检验检测资质与能力。我们旗下拥有CMA和CNAS资质,能力范围覆盖微生物学、细胞遗传学等相关检测领域,可依据国内外标准方法开展规范的遗传毒性检测。同时,实验室建立了完善的质量管理体系,配备生物安全柜、二氧化碳培养箱、流式细胞仪等仪器设备,并由具有遗传毒性研究经验的技术团队负责方案设计、试验操作与数据审核,从人员、设备、方法与环境等多个方面保障检验结果的准确性、可靠性与可追溯性,满足药品研发与注册申报对数据质量的要求。
问题四:抗癌药物致突变性检验依据哪些标准与指导原则?
检验工作主要依据ICH S2(R1)人用药物遗传毒性试验和数据分析指导原则,以及OECD化学品测试指南系列方法,如471细菌回复突变试验、473体外哺乳动物染色体畸变试验、474哺乳动物红细胞微核试验、487体外哺乳动物细胞微核试验、489体内哺乳动物彗星试验、490小鼠淋巴瘤试验等。国内还需遵循《中国药典》相关通则以及药品监管部门发布的药物遗传毒性研究技术指导原则。在涉及杂质评估时,还会参考ICH M7关于评估和控制药物中DNA反应性(致突变)杂质以限制潜在致癌风险的指导原则,确保检测方案与法规要求保持一致。
问题五:送检抗癌药物致突变性检验时,样品需要满足哪些要求?
送检样品应具有代表性与均匀性,建议注明样品名称、批号、纯度、稳定性及储存条件等信息,难溶性样品应提前说明其溶解特性,便于技术人员选择合适的溶剂与助溶方式。样品数量应满足试验设计需求,包括预试验、正式试验、重复试验及留样复测的用量。样品包装应做到防污染、防潮、避光,易降解样品建议采用低温运输。若能同时提供结构式、已有安全性资料或细胞毒性数据,将有助于优化剂量设计与结果解释,提高检验效率。
问题六:抗癌药物本身具有细胞毒性,致突变性检验如何设计剂量?
抗癌药物普遍具有较强的细胞毒性,剂量设计通常以毒性作为限制因素。体外试验应先开展细胞毒性预试验,绘制浓度-毒性反应曲线,高剂量一般以产生明显细胞毒性(如约50%的增殖抑制率)或标准规定的浓度上限为界,避免过度毒性造成的假阳性;体内试验则以最大耐受量或剂量限值为高剂量,并结合暴露水平与临床拟用剂量综合考量。在结果解释时,还应结合药物的作用机制与治疗窗,在获益-风险评估的框架下综合判断,区分药理作用相关的遗传毒性与杂质引入的额外风险。
问题七:致突变性检验结果出现阳性时应如何处理?
当出现阳性结果时,首先应通过重复试验进行确认,并分析剂量-反应关系与平行对照数据,排除培养基成分干扰、极端pH或渗透压等引起的假阳性。在确认阳性的基础上,可补充不同终点的试验(如彗星试验、转基因动物致突变试验)进一步刻画损伤类型,必要时开展机制研究判断损伤是否具有阈值特征。若阳性源于杂质,则应结合杂质谱分析对可疑杂质进行鉴别、控制与限度优化。在此基础上形成完整的风险评估报告,并与监管机构保持沟通,为后续临床方案调整或风险控制措施提供科学依据。
注意:因业务调整,暂不接受个人委托测试。
以上是关于抗癌药物致突变性检验的相关介绍,如有其他疑问可以咨询在线工程师为您服务。
了解中析


实验室仪器


合作客户


