
医疗器械内毒素限值计算分析
旗下实验室资质

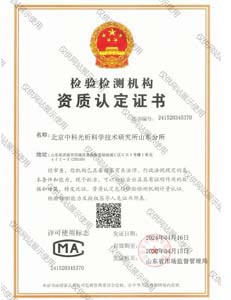
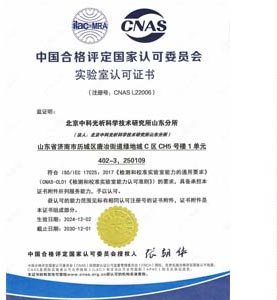
承诺:我们的检测流程严格遵循国际标准和规范,确保结果的准确性和可靠性。我们的实验室设施精密完备,配备了最新的仪器设备和领先的分析测试方法。无论是样品采集、样品处理还是数据分析,我们都严格把控每个环节,以确保客户获得真实可信的检测结果。


技术概述
医疗器械内毒素限值计算分析是医疗器械生物学评价与质量控制中的关键环节之一。细菌内毒素是革兰阴性菌细胞壁外膜中的脂多糖成分,在细菌死亡或裂解后释放进入环境。内毒素具有极强的热原活性,微量即可引起人体发热、寒战、血压下降等热原反应,严重时甚至可能导致内毒素休克或弥散性血管内凝血,威胁患者生命安全。因此,凡是直接或间接接触人体血液、淋巴系统及脑脊液的医疗器械,都必须严格控制和检测其内毒素污染水平。
内毒素限值计算分析的核心在于科学确定某一器械或产品所允许的最大内毒素含量,并据此判断检测结果是否合格。对于直接进入静脉系统的药物制剂,各国药典普遍采用K/M公式计算内毒素限值,其中K为人每公斤体重每小时可接受的内毒素剂量(静脉给药途径一般为5 EU/kg·h,鞘内给药为0.2 EU/kg·h),M为人每公斤体重每小时的最大给药剂量。对于医疗器械而言,由于其并非直接以剂量形式给药,评价时通常需要将器械浸提后对浸提液进行检测,并结合器械与人体接触的方式、接触时长、药液流经总量等因素,将限值折算为每件器械或每毫升浸提液的内毒素上限,例如血管内接触器械常采用每件不超过20 EU或浸提液不超过0.5 EU/mL的限值要求,鞘内接触器械则更为严格。
近年来,随着《中国药典》细菌内毒素检查法的持续修订,以及美国药典、欧洲药典相关通则和国际医疗器械生物学评价标准体系的不断完善,内毒素限值计算分析已经形成了从限值推导、方法学验证到结果判定的完整技术链条,成为医疗器械注册检验、出厂放行和上市后监管的重要技术支撑。
检测样品
需要进行内毒素限值计算分析的医疗器械样品范围广泛,主要包括以下几类:
- 输液、注射类器具:一次性使用输液器、输血器、注射器、输液针、留置针、过滤器和药液转移器具等;
- 管路类产品:体外循环管路、血液透析管路、心肺转流装置、中心静脉导管、动脉导管和各类介入导管等;
- 植入类器械:人工心脏瓣膜、血管支架、封堵器、人工关节、骨科内固定植入物和脊柱植入物等;
- 接触脑脊液器械:神经外科引流管、脑室分流装置、椎管内麻醉导管和鞘内给药装置等;
- 生物医学材料与敷料:可吸收止血材料、胶原类敷料、透明质酸钠制品以及其他进入循环系统的生物材料;
- 制药用水与工艺耗材:注射用水、透析用水、清洗用水以及生产过程中接触药液的一次性储液袋、软管和滤芯等;
- 包装材料:直接接触注射剂、冲洗剂的内包装容器与密封件。
送检样品应保持原始无菌屏障状态,取样和流转过程中须避免外界微生物及内毒素污染,确保检测数据能够真实反映产品本身的内毒素负荷水平。
检测项目
围绕医疗器械内毒素限值计算分析,通常可开展以下检测项目:
- 细菌内毒素限量检查:采用凝胶限度试验判断供试品浸提液中的内毒素含量是否低于规定限值,出具合格与否的结论;
- 细菌内毒素定量测定:通过动态浊度法、显色基质法等定量手段准确测定浸提液中内毒素的具体含量,为限值评价提供数据支持;
- 方法学验证:包括最大有效稀释倍数推算、干扰试验(阳性产品对照回收率试验)以及验证重复性确认,确保检测方法适用于特定产品基质;
- 内毒素限值推导与复核:依据产品临床使用途径、接触方式、药液流量和器械数量,科学计算并复核产品的内毒素限值设置是否合理;
- 热原试验:采用家兔法或单核细胞活化试验,作为内毒素法的补充或替代手段,评价产品的综合热原风险;
- 生产环境与工艺监测:对纯化水、注射用水、清洗剂及洁净环境中内毒素水平进行监控检测。
检测方法
医疗器械内毒素检测以鲎试验法为主流技术手段。检测时首先制备供试品浸提液:在无菌、无热原条件下,用细菌内毒素检查用水对器械进行浸提,常用条件为37℃±1℃条件下浸提不少于一定时间,使器械表面及可沥滤的内毒素充分转移至浸提液中。随后根据产品内毒素限值和鲎试剂灵敏度,计算最大有效稀释倍数,并对浸提液进行必要的稀释处理。
1. 凝胶限度试验法:将供试品浸提液与鲎试剂等体积混合,37℃±1℃恒温孵育后观察凝胶形成情况。若供试品两管均为阴性,同时阴性对照为阴性、阳性对照和供试品阳性对照均为阳性,且阳性产品对照回收率处于可接受范围内,则判定供试品符合规定。该方法操作简便、成本低廉,是器械放行检测中应用最广泛的方法。
2. 动态浊度法:利用内毒素与鲎试剂反应导致反应液浊度升高的原理,通过检测到达预设浊度阈值所需的反应时间,与标准曲线比对计算内毒素含量。该方法灵敏度高、定量范围宽,适合对数据精度要求较高的产品评价。
3. 显色基质法:基于鲎试剂激活过程中产生的凝固酶可裂解人工合成显色底物的原理,通过测定反应液吸光度对内毒素进行准确定量,包括终点显色法和动态显色法两种形式,灵敏度可达0.005 EU/mL水平,尤其适用于低限值产品的检测。
4. 重组C因子法:利用基因重组技术表达的C因子蛋白替代天然鲎试剂,专一性识别内毒素,从根本上避免了鲎试剂潜在的非内毒素性假阳性干扰,同时契合生物多样性保护和动物来源替代的发展趋势,已逐步被各国药典收载。
5. 家兔热原试验与单核细胞活化试验:家兔法通过监测家兔体温变化评价热原物质;单核细胞活化试验以人单核细胞释放细胞因子为检测指标,可覆盖更广泛的热原谱,作为新型生物学检测方法正在获得越来越多的应用。
在限值计算方面,对于血管内使用的输液类器械,可结合临床每小时最大输液量将每公斤体重允许剂量折算为器械限值;对于无法获得确切给药剂量的小体积器械或特殊接触途径产品,则需依据相关指导原则逐案分析确定合理限值,并在检测报告中完整呈现计算依据与过程。
检测仪器
医疗器械内毒素限值计算分析依托一系列仪器设备完成,主要包括:
- 恒温水浴箱或恒温孵育器:为鲎试剂反应提供37℃±1℃的高精度温控环境;
- 动态浊度与显色检测系统:配备专用光学检测模块和温育位,实现反应动力学数据的实时采集与分析;
- 酶标仪与无热原96孔微孔板:用于终点显色法的吸光度测定;
- 漩涡混合器:确保标准品溶解均匀和反应体系充分混匀;
- 精密移液系统:涵盖多通道移液器、电动移液器及配套无热原吸头,保障加样精度;
- 无热原实验耗材:包括无热原试管、无热原稀释管、无热原取样器和细菌内毒素检查用水等;
- 干式恒温器与计时装置:满足凝胶法孵育和反应时间控制要求;
- pH计与电导率仪:用于样品浸提液理化性质的辅助测定,评估潜在干扰因素。
所有仪器设备均需定期校准与期间核查,实验环境应控制在洁净、低本底状态下,人员需经过培训并具备细菌内毒素检查法操作经验,以保证检测结果的准确性与可重复性。
应用领域
医疗器械内毒素限值计算分析服务覆盖医疗器械全生命周期的多个应用场景:
- 产品注册与备案:为第Ⅱ类、第Ⅲ类医疗器械注册检验提供内毒素检测数据,支持技术审评要求;
- 生产过程质量控制:帮助制造企业开展原材料入厂检验、中间产品监控和成品放行检测,建立完善的内毒素质量管理体系;
- 工艺变更与验证:对清洗工艺、灭菌工艺、包装变更等进行内毒素水平对比评价,证明变更不影响产品安全性;
- 医疗机构质量监测:为血液净化中心、输液配置中心等提供透析用水、输液器具内毒素检测服务;
- 制药与包材行业:服务于注射剂生产企业对直接接触药品包装材料及一次性工艺耗材的内毒素控制;
- 科研与教学:为高校、科研院所开展生物材料血液相容性与热原安全性研究提供检测平台支持。
通过系统化的内毒素限值计算与检测分析,企业能够精准识别产品热原风险,优化生产工艺,降低临床使用中热原反应的发生概率,切实提升产品的安全性与市场竞争力。
常见问题
问题一:医疗器械内毒素限值计算分析的检测周期是多久?
一般情况下,医疗器械内毒素限值计算分析的检测周期为7-15个工作日。实际周期会受到多方面因素影响:检测项目数量越多、检测方法越复杂,所需时间相应延长;样品数量较大或批次较多时,需排队安排实验;若产品存在基质干扰,需要额外开展干扰试验和方法学验证,周期会有所增加;若客户有紧急需求,可与实验室沟通加急安排,在人力和设备资源允许的情况下缩短交付时间。建议在送检前与检测机构充分沟通检测方案,以便合理规划项目时间。
问题二:医疗器械内毒素限值计算分析的检测价格是多少?
医疗器械内毒素限值计算分析的检测费用受多种因素综合影响,主要包括:检测项目的类型与数量,例如仅做凝胶限度试验与开展定量测定加方法学验证的费用构成不同;所选检测方法,凝胶法、动态浊度法、显色基质法和重组C因子法的试剂成本与操作复杂程度存在差异;送检样品的数量与批次;检测周期要求,加急服务会产生相应的加急成本;以及是否需要针对特殊基质开展额外的干扰消除试验等。具体报价需结合您的实际检测需求确定,欢迎联系我们的技术顾问详细沟通检测方案,获取个性化报价信息。
问题三:医疗器械内毒素限值计算分析测试需要什么资质?
医疗器械内毒素限值计算分析属于性较强的实验室检测项目,应由具备相应资质和能力的检测机构承担。我们旗下拥有CMA和CNAS资质,能力范围覆盖医疗器械细菌内毒素检查及相关的生物学评价项目;同时配备的技术团队和完善的质量管理体系,实验室配置了满足内毒素检测要求的专用仪器与无热原实验环境,检测流程严格按照药典通则及相关标准执行,确保数据科学、准确、可追溯,能够满足医疗器械注册、质量控制及科研等各类场景的检测需求。
问题四:医疗器械的内毒素限值是如何计算的?
医疗器械内毒素限值计算需要结合产品与人体接触的途径和方式确定。对于输液、输血类血管内接触器械,通常依据药典K/M原则,结合临床每小时每公斤体重最大输液量,将允许的内毒素总量折算至单件器械或每毫升浸提液,常见限值为浸提液不超过0.5 EU/mL或每件器械不超过20 EU。对于鞘内接触器械,因脑脊液对内毒素极为敏感,限值需大幅收紧。对于接触时长长、药液流量大的产品,还应结合累积接触剂量进行核算。限值确定后应在产品技术要求中明确规定,并在检测时据此设定检测浓度和判定标准。
问题五:凝胶法和定量法应如何选择?
凝胶限度试验操作简便、结果直观,适合批量产品的日常放行检测,其局限在于仅能判断合格与否,无法给出具体数值。定量法(动态浊度法、显色基质法)能够准确测定内毒素含量,适合限值较低的产品、需要趋势分析的生产过程监控以及方法开发阶段的数据积累。实际工作中,企业可在产品注册和方法学建立阶段采用定量法积累数据,日常放行则根据限值宽窄和成本考量选择凝胶法或继续使用定量法,两种方法也可互为补充和验证。
问题六:为什么内毒素检测前必须做干扰试验?
医疗器械浸提液中可能含有对鲎试剂反应产生抑制或增强作用的成分,例如某些高分子材料沥出物、金属离子、表面活性剂或酸碱环境,这些因素会导致检测结果偏低或偏高,造成误判。干扰试验通过在样品中添加已知浓度的内毒素标准品,计算回收率来评价基质干扰情况。当回收率超出可接受范围时,需要对样品进行稀释、调节pH或采用其他干扰消除措施后重新验证,直至方法有效。只有通过干扰试验确认方法适用,检测结果才具有科学意义。
问题七:重组C因子法与传统鲎试剂法有什么区别?
传统鲎试剂法依赖鲎血细胞提取物,反应路径中除内毒素通路外还包含G因子通路,可能因葡聚糖等非内毒素物质引起假阳性。重组C因子法通过基因重组技术表达鲎C因子蛋白,仅特异性响应内毒素,从根本上排除了非内毒素干扰,检测结果更精准;同时该方法不依赖鲎资源,符合动物试验替代和海洋生态保护的国际趋势,正在成为内毒素检测领域的新兴选择。企业在选择方法时,应结合产品注册目的、标准要求和各国法规接受度综合决策。
注意:因业务调整,暂不接受个人委托测试。
以上是关于医疗器械内毒素限值计算分析的相关介绍,如有其他疑问可以咨询在线工程师为您服务。
了解中析


实验室仪器


合作客户


