技术概述
医疗器械注册内毒素检测是医疗器械生物学评价中至关重要的环节,直接关系到患者的生命安全与医疗器械的合规性。内毒素,主要成分为脂多糖,是革兰氏阴性菌细胞壁的组成成分。当含有内毒素的医疗器械或其浸提液进入人体血液、脑脊液或淋巴系统时,可能引发发热反应、休克甚至危及生命。因此,在医疗器械注册申报过程中,内毒素检测不仅是各国监管机构(如NMPA、FDA、欧盟CE等)强制要求的关键检测项目,也是控制医疗器械生物安全性的核心手段。
从技术原理上讲,医疗器械注册内毒素检测主要依据鲎试剂与内毒素产生的凝集反应或浊度变化。鲎试剂是从鲎血液中提取的变形细胞溶解物,其中含有能够被微量内毒素激活的酶级联反应系统。该系统主要包括C因子、B因子、凝固酶原和凝固蛋白原。当内毒素存在时,它会激活C因子,进而引发连锁反应,最终导致凝固蛋白原转变为凝胶状蛋白,形成肉眼可见的凝胶或引起反应液浊度的增加。这一高度灵敏的生物学反应构成了细菌内毒素检测的科学基础。
随着技术的进步,医疗器械注册内毒素检测已经从传统的凝胶法发展出光度测定法(包括浊度法和显色基质法)。凝胶法操作相对简便,通过观察是否形成凝胶来判断结果,属于定性或半定量分析;而光度法利用分光光度计测量反应过程中的浊度变化或显色深度,能够实现对内毒素含量的精确定量,具有更高的灵敏度和更宽的检测范围。这两种技术路线各有优劣,检测机构通常会根据样品的特性、预期的内毒素限值以及注册申报的具体要求选择最合适的方法。
在法规层面,医疗器械注册内毒素检测严格遵循《中国药典》、USP、EP等标准中的“细菌内毒素检查法”。对于医疗器械而言,由于产品形态多样(如固体、液体、粉末),检测通常涉及浸提液的制备。浸提条件(温度、时间、介质)的选择直接影响检测结果的准确性。此外,干扰试验是检测过程中的关键步骤,医疗器械材料本身可能存在增强或抑制鲎试剂反应的因素,因此必须通过干扰试验验证检测方法的适用性,确保检测结果的科学性与可靠性。
检测样品
医疗器械注册内毒素检测的样品范围极为广泛,涵盖了医疗器械全生命周期的各类产品。根据医疗器械与人体接触的性质和风险程度,检测样品主要分为以下几类:
- 直接及间接接触血液/体液的器械: 这是内毒素检测的重点对象。包括一次性使用无菌注射器、输液器、输血器、采血针、静脉留置针、中心静脉导管、血液透析器、体外循环管路、心脏瓣膜、血管支架等。此类器械直接进入血液循环系统,对内毒素限值要求极为严格。
- 植入性医疗器械: 如人工关节、骨钉、骨板、人工晶状体、神经补片、疝修补片等。虽然部分植入器械不直接进入血管,但手术过程可能造成创伤,内毒素可能通过创面进入人体引发感染或炎症反应,因此也是必检项目。
- 接触黏膜或损伤皮肤的器械: 包括导尿管、气管插管、宫内节育器、敷料、医用棉签、外科手套等。这类器械接触人体天然免疫屏障,若内毒素超标,极易引起局部红肿、溃疡或系统性发热。
- 医疗器械冲洗液与透析液: 如腹膜透析液、血液透析液、冲洗用生理盐水等液体产品。液体样品通常直接作为供试液进行检测,无需浸提步骤。
- 牙科器械与材料: 包括牙科种植体、正畸托槽、根管治疗器械、牙科印模材料等。口腔环境血管丰富,且存在手术创口,对生物安全性有明确要求。
- 医用水与生产用水: 纯化水、注射用水作为医疗器械生产过程中的关键原料或清洗剂,其内毒素水平直接影响最终产品质量,需定期监控。
样品的送检状态也至关重要。对于无菌医疗器械,送检过程必须严格保持无菌状态,避免运输过程中的二次污染。对于非无菌提供的医疗器械,若注册单元声称需要进行内毒素控制,同样需要按照标准方法进行检测。此外,若产品包含不同组件或涂层,需评估各组件的潜在风险,必要时对各组件分别取样或采用混合浸提液进行测试。
检测项目
需要检测,但不确定项目与标准?工程师为您一对一制定检测方案
在医疗器械注册内毒素检测中,核心检测项目即为“细菌内毒素含量”。但在实际操作与合规申报中,该检测项目包含了一系列具体的参数与验证步骤:
- 细菌内毒素定量测定: 这是主要的检测指标,通过标准曲线法或凝胶限度法,测定样品或浸提液中的内毒素含量(通常以EU/mL或EU/件表示)。检测结果必须低于根据人体最大给药剂量计算出的内毒素限值。
- 内毒素限值确定: 检测前需根据产品接触途径、接触时间及人体最大耐受剂量,科学计算产品的内毒素限值。这是判断检测结果是否合格的依据。
- 干扰试验(抑制/增强试验): 这是医疗器械注册内毒素检测中不可或缺的验证项目。由于医疗器械材料成分复杂(如增塑剂、橡胶、金属离子、表面活性剂等),可能会干扰鲎试剂的反应。检测机构必须进行干扰试验,通过添加标准内毒素回收率测试,证明样品基质对检测结果无显著抑制或增强作用。
- 最大有效稀释倍数(MVD)计算: 对于含有高浓度内毒素或具有强干扰性的样品,需要计算其最大有效稀释倍数,在不超过MVD的前提下,通过稀释样品来消除干扰或降低内毒素浓度至检测范围。
- 浸提液制备验证: 针对固体医疗器械,需确定合适的浸提介质(如细菌内毒素检查用水)、浸提比例、浸提温度和时间。验证浸提过程能够充分释放产品表面的内毒素。
综合上述项目,医疗器械注册内毒素检测不仅仅是一个简单的数值测量,而是一个包含方法学验证、限值计算、样品处理和结果判定的完整评价体系。检测报告必须清晰展示干扰试验结果、标准曲线的相关性、阴性对照结果以及最终样品的内毒素含量,以满足注册审评的要求。
检测方法
医疗器械注册内毒素检测主要依据《中国药典》通则1143细菌内毒素检查法,具体方法分为凝胶法和光度测定法两大类,每种方法又包含具体的技术细节:
一、凝胶法
凝胶法是最经典、最常用的细菌内毒素检测方法,分为凝胶限度试验和凝胶半定量试验。
- 凝胶限度试验: 该方法用于定性判断样品中内毒素含量是否符合规定。将样品或浸提液与鲎试剂等体积混合,在37°C±1°C条件下孵育60分钟±2分钟。通过观察试管或反应板孔中是否形成坚固凝胶且倒转180度不脱落来判断结果。若样品管呈阴性,且阳性对照管呈阳性,则判定样品符合规定。
- 凝胶半定量试验: 通过对样品进行系列稀释,测定其终点稀释倍数,从而估算样品中的内毒素含量。该方法操作相对简单,不需要复杂的仪器设备,适合于内毒素限值要求不高或作为快速筛查手段的情况。
二、光度测定法
光度测定法利用内毒素与鲎试剂反应过程中浊度或颜色的变化程度,通过标准曲线对内毒素含量进行定量,具有更高的灵敏度和精确度。
- 浊度法: 分为终点浊度法和动态浊度法。动态浊度法通过监测反应液浊度变化速率(到达预设浊度阈值的时间),与标准内毒素反应曲线对比,计算内毒素浓度。该方法检测范围宽,自动化程度高。
- 显色基质法: 利用人工合成的显色底物代替天然凝固蛋白原。内毒素激活的反应酶切割显色底物,释放出黄色对硝基苯胺,在特定波长下测定吸光度。显色基质法灵敏度极高,特别适用于内毒素限值极低(如植入器械、眼科器械)的检测。
三、重组C因子法
针对含有(1,3)-β-D-葡聚糖的医疗器械样品(如某些纤维素膜、纱布等),传统鲎试剂可能发生假阳性反应。重组C因子法利用基因重组技术获得的C因子进行检测,特异性识别内毒素,有效避免了葡聚糖的干扰,是新兴的补充检测方法。
在医疗器械注册内毒素检测中,方法的选择需综合考虑样品特性、内毒素限值要求、实验室条件及成本效益。无论采用何种方法,均需确保实验环境的洁净度(如洁净工作台、无菌操作),并使用经灵敏度复核合格的鲎试剂及标准内毒素工作标准品。
检测仪器
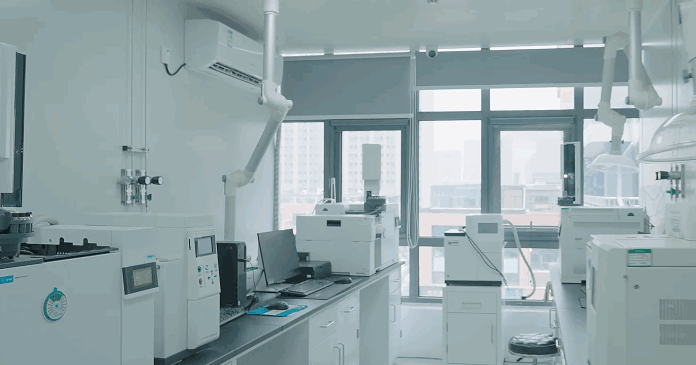
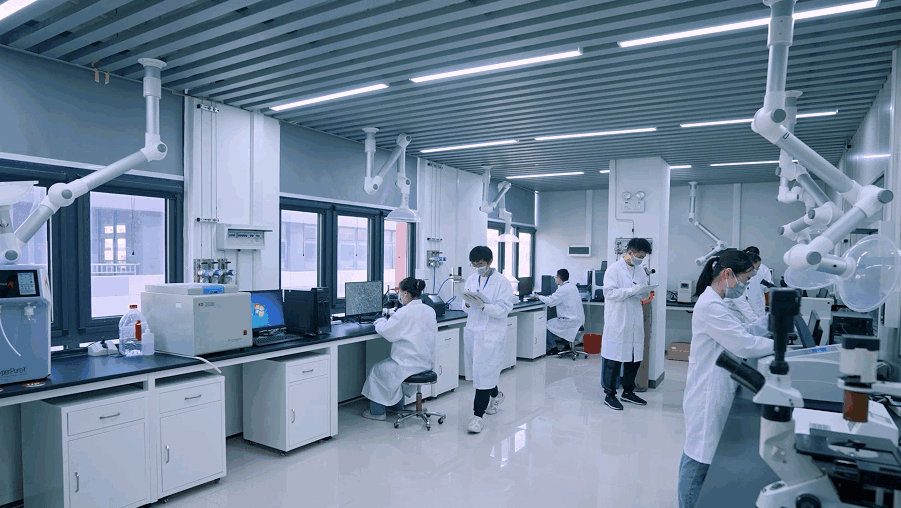
医疗器械注册内毒素检测对仪器设备的精度和稳定性有较高要求,实验室需配备专业级检测设备以保证数据的准确性:
- 细菌内毒素测定仪: 这是光度法检测的核心设备。现代内毒素测定仪通常集成了动态浊度法和动态显色基质法功能,配备高精度温度控制系统和光学检测模块,能够实时监测96孔板中各孔的反应曲线,自动计算内毒素含量,大大提高了检测效率和数据的可追溯性。
- 恒温水浴锅或恒温干式孵育器: 凝胶法检测的必备设备。用于提供37°C±1°C的恒温环境,确保鲎试剂反应在最适温度下进行。干式孵育器加热均匀,温度恢复快,是目前的主流选择。
- 旋涡混合器: 用于内毒素标准品、鲎试剂的复溶以及样品的混匀。剧烈的旋涡混合是确保内毒素从细胞壁释放并均匀分布的关键步骤。
- 超净工作台(层流罩): 内毒素检测对环境要求极高,操作必须在洁净环境下进行,以防止外源性内毒素的污染。A级或B级洁净环境是标准配置。
- 除热原玻璃器皿: 所有接触试剂和样品的玻璃器皿(如试管、移液管、瓶塞等)必须经过严格处理以去除内毒素。通常使用干热灭菌箱在250°C以上加热至少30分钟进行除热原。实验室常配备专用干热灭菌箱。
- 微量移液器: 需配备高精度、可调节量程的微量移液器,并使用无热原吸头,保证加样的准确性。
仪器设备的维护与校准是质量控制的重要环节。细菌内毒素测定仪需定期进行波长校准和温度验证;水浴锅温度需每日监控;除热原设备需验证其除热原效果(如使用鲎试剂进行验证)。只有设备处于良好状态,才能支撑医疗器械注册内毒素检测数据的可靠性。


应用领域
医疗器械注册内毒素检测的应用领域贯穿于医疗器械的研发、生产、注册申报及上市后监管全过程:
1. 医疗器械注册申报与认证:
这是最主要的应用场景。企业在向NMPA申请医疗器械注册证、办理备案或申请FDA 510(k)、CE认证时,必须提交由有资质检测机构出具的生物学评价报告,其中内毒素检测是关键章节。合规的检测报告是证明产品安全有效、获得市场准入的“通行证”。
2. 产品研发与设计验证:
在医疗器械研发阶段,研发人员通过内毒素检测评估原材料选择、清洗工艺、灭菌工艺的有效性。例如,验证不同的清洗程序是否能有效去除内毒素,验证选用的包装材料是否会脱落微粒引入内毒素风险。
3. 生产过程质量控制:
在生产过程中,内毒素检测用于监控中间产品、关键组件(如管路、滤膜)以及最终产品的生物负荷。特别是对于一次性使用无菌医疗器械,每批次产品出厂前均需进行内毒素抽检,确保出厂产品符合质量标准。
4. 原材料采购验收:
医疗器械制造商在采购原材料(如医用高分子粒料、硅橡胶、金属件)时,通常将内毒素指标作为验收标准之一,从源头控制产品的生物安全性。
5. 洁净环境与工艺用水监控:
医疗器械生产车间的洁净室环境、纯化水系统、注射用水系统是内毒素污染的高风险源。定期对沉降菌、浮游菌、水样进行内毒素检测,是维持洁净环境、预防污染事故的重要手段。
6. 医院临床使用与不良事件调查:
在医院发生输液反应、术后感染等不良事件时,内毒素检测常作为原因排查的手段。通过检测使用的器械或药液,追溯是否存在内毒素超标问题,为医疗纠纷和事故处理提供科学依据。
常见问题
问题一:医疗器械注册内毒素检测的检测周期是多久?
医疗器械注册内毒素检测的检测周期一般为7-15个工作日。具体时长受多种因素影响,包括检测项目的数量、样品的具体类型及前处理难易程度、检测方法的复杂程度等。例如,如果样品需要进行复杂的前处理或干扰试验出现明显的抑制/增强效应需要调整方法进行复测,检测周期可能会相应延长。此外,样品数量较多时,受限于实验室排期,周期也可能顺延。如企业有特殊时间要求,检测机构通常提供加急服务,可在沟通确认后缩短检测周期。
问题二:医疗器械注册内毒素检测的检测价格是多少?
医疗器械注册内毒素检测的检测价格并非固定不变,而是受到多种因素综合影响的。首先,检测项目的数量和复杂程度直接决定了成本,例如单纯的凝胶限度法与光度定量法价格不同,若需进行复杂的方法学验证或多批次检测,费用自然会有所变化。其次,样品的数量、样品前处理的难易程度(如是否需要特殊浸提条件)也是影响价格的重要因素。此外,检测周期的要求(如是否需要加急服务)也会对最终报价产生影响。为了获得准确的报价,建议企业直接联系检测机构进行详细的需求沟通和技术咨询。
问题三:医疗器械浸提液制备有哪些关键注意事项?
浸提液的制备是检测成功的前提。首先,必须使用细菌内毒素检查用水(BET水)作为浸提介质,且水的内毒素含量必须符合药典要求。其次,浸提比例应根据产品表面积或重量进行科学计算,常用的浸提条件包括37°C浸提1小时或更高温度更长时间,需确保浸提过程能充分释放内毒素。操作全过程应在洁净工作台内进行,避免环境中的微生物和内毒素污染样品。同时,浸提容器必须经过严格的除热原处理。
问题四:如果样品对鲎试剂反应有干扰怎么办?
医疗器械样品对检测的干扰是常见问题。如果干扰试验显示存在抑制或增强作用,需采取相应措施消除干扰。常用的方法包括对样品浸提液进行适当稀释,只要稀释倍数不超过最大有效稀释倍数(MVD),即可消除大部分干扰。对于无法通过稀释消除的干扰,可以尝试调节浸提液的pH值至中性范围,或选择更高灵敏度的鲎试剂。若常规方法无效,可考虑使用重组C因子法来规避干扰。
问题五:凝胶法和光度法应该如何选择?
方法选择取决于产品特性和注册需求。凝胶法操作简便、成本较低,不需要昂贵仪器,适合于内毒素限值要求适中、仅需定性判断是否合格的产品,也是大多数药典标准推荐的首选方法。光度法(浊度法/显色法)灵敏度更高,能实现精确定量,适合于内毒素限值极低的产品(如植入器械、眼科器械),或需要监测生产过程中内毒素水平变化趋势的场景。对于医疗器械注册,通常建议根据产品标准或技术指导原则的要求进行选择。
问题六:内毒素检测不合格的主要原因有哪些?
检测结果不合格的原因主要有以下几点:一是生产环境洁净度不达标,空气中的革兰氏阴性菌污染了产品;二是原材料本身内毒素超标,尤其是天然来源的材料或回收料;三是生产过程中的清洗工艺不完善,未能有效去除产品表面的内毒素;四是纯化水或注射用水系统受污染,导致清洗环节引入内毒素;五是包装密封性不好,在储存运输过程中导致产品受潮或染菌。企业应从原材料、环境、工艺水、工艺流程等多方面进行排查整改。





























