技术概述
制药厂洁净区检测是药品生产质量管理规范(GMP)中至关重要的一环,直接关系到药品的最终质量与患者的用药安全。洁净区是指通过特定的空气净化技术,将空气中的悬浮粒子浓度控制在规定限度内,并对温度、湿度、照度、压差等环境参数进行严格管控的限定空间。在制药过程中,洁净区环境是防止药品受到微生物、微粒等污染的第一道防线,因此,对洁净区进行定期、规范的检测具有不可替代的重要性。
从技术层面来看,洁净区检测依据的主要标准包括中国GMP规范、ISO 14644系列标准以及各国的药典要求。这些标准详细规定了洁净室的分级、监测项目以及验收准则。根据GMP要求,洁净区通常划分为A、B、C、D四个等级,其中A级为高风险操作区,要求最为严苛。检测的核心目的在于验证洁净空调系统(HVAC)是否能够持续稳定地运行,确保洁净环境始终处于受控状态。
洁净区检测技术涵盖了物理学、微生物学、气流动力学等多个学科领域。随着制药行业的发展,检测技术也在不断迭代升级。从传统的手动采样、培养计数,发展到现在的实时监测系统、自动化机器人采样,技术的进步极大地提高了检测数据的准确性和可追溯性。通过科学的检测手段,制药企业可以及时发现环境偏差,采取纠正措施,从而规避潜在的药品质量风险,确保生产过程符合法定标准。
检测样品
在制药厂洁净区检测中,“样品”的概念具有特殊性。不同于原材料或成品检测,环境监测的样品主要是空气、表面以及操作人员,这些样品反映了生产环境的整体卫生状况。
- 空气样品: 这是洁净区检测最主要的样品类型。空气样品主要用于分析空气中的悬浮粒子数和微生物含量。悬浮粒子采样通常使用粒子计数器直接读取数据,而空气微生物采样则需要通过浮游菌采样器,将空气中的微生物捕获到培养基上,经过培养后进行菌落计数。
- 表面样品: 洁净区的墙面、地面、设备表面、门窗把手等都是潜在的污染源。表面样品通常通过接触碟法或擦拭法进行采集。接触碟适用于平整光滑的表面,通过培养基直接接触表面采集微生物;擦拭法适用于不规则表面,使用无菌棉签擦拭后放入缓冲液中进行检测。
- 人员样品: 操作人员是洁净区最大的污染源。人员样品主要包括操作人员的手部表面、洁净服表面等。通过监测人员卫生状况,可以评估更衣程序的执行效果和人员的操作规范性。
- 水系统样品: 洁净区内的纯化水、注射用水系统也是检测的重点。水质的好坏直接影响洁净环境及药品质量,因此需定期对水系统的出水点、回水点进行微生物和理化指标采样检测。
检测项目
需要检测,但不确定项目与标准?工程师为您一对一制定检测方案
制药厂洁净区检测项目繁多,涵盖了物理指标、化学指标及生物指标,旨在全方位评估洁净环境的各项参数是否符合标准要求。
- 悬浮粒子: 这是衡量洁净度等级的核心指标。主要检测粒径为0.5μm和5μm的粒子数量。根据GMP规定,不同等级的洁净区对粒子浓度有严格的限度要求。静态测试和动态测试均需达标。
- 微生物: 包括浮游菌和沉降菌。浮游菌通过主动采样检测单位体积空气中的菌落数;沉降菌通过自然沉降法,利用培养皿暴露一定时间后培养计数。此外,还需检测表面微生物,以评估洁净区内物体表面的清洁消毒效果。
- 温度与相对湿度: 温湿度不仅影响药品的稳定性,也影响操作人员的舒适度和微生物的生长繁殖。通常情况下,洁净区温度控制在18-26℃,相对湿度控制在45%-65%,特殊工艺可能有更严格的要求。
- 压差: 压差控制是防止交叉污染的关键措施。不同洁净等级区域之间、洁净区与非洁净区之间必须保持一定的压差梯度。例如,A级/B级区域相对于低级别区域应保持正压,以防止低级别空气渗入。
- 照度: 洁净区的光照度影响操作人员的视觉判断,进而影响生产操作的正确性。主要生产区域通常要求照度不低于300 Lux,检测区域可能要求更高。
- 噪声: 噪声水平过高会影响人员注意力,长期处于高噪声环境也不利于健康。检测洁净室内的噪声水平,确保其符合职业卫生及环境标准。
- 风速与风量: 对于单向流(层流)区域,风速是关键指标,通常要求达到0.36-0.54m/s。对于非单向流区域,换气次数是核心指标,需通过测定送风量来计算换气次数是否达标。
- 气流流型: 通过烟雾测试观察气流流向,验证是否存在气流死角、涡流或短路现象。气流流型测试对于发现洁净室设计缺陷或设备布局不合理具有重要意义。
检测方法
制药厂洁净区检测必须遵循标准化的操作规程(SOP),以确保检测结果的公正性、科学性和准确性。不同的检测项目对应着不同的方法标准。
1. 悬浮粒子检测方法: 依据GB/T 16292或ISO 14644-1标准执行。采用光散射粒子计数器,在规定的采样点进行采样。采样点的布置应均匀分布,避免在回风口、送风口等气流剧烈变化处采样。采样时需注意采样管的长度和弯折度,防止粒子损失。测试分为静态测试(设备运行但无人员)和动态测试(正常生产状态),需分别记录数据。
2. 微生物检测方法: 依据GB/T 16293、GB/T 16294等标准。浮游菌采样使用狭缝式或离心式采样器,将空气以恒定流速吸入并撞击在培养基上。沉降菌采样使用90mm培养皿,在特定高度暴露规定时间(通常为30分钟至4小时)。采样后的培养皿需置于恒温培养箱中培养,细菌通常在30-35℃培养2天,真菌在20-25℃培养5-7天,最后根据菌落数计算结果。
3. 压差检测方法: 使用微压计或电子压差计进行测量。测量应在所有门关闭的情况下进行,从洁净度最高的房间开始,依次向外测量。检测时应确保压差计的校准状态有效,读数应稳定后再记录。
4. 风速风量检测方法: 对于单向流,使用热式风速仪在过滤器下方一定距离处测量多点风速,取平均值。对于非单向流,可通过测量送风口的风速乘以截面积计算风量,或使用风量罩直接测量。
5. 气流流型检测方法: 采用烟雾测试法。使用去离子水烟雾发生器产生可视烟雾,在关键区域释放,通过视频记录烟雾的流动路径,分析气流组织是否合理,是否存在污染物积聚风险。
检测仪器
高精度的检测仪器是获取准确数据的基础。制药厂洁净区检测所使用的仪器设备种类繁多,且必须经过法定计量机构的检定或校准。
- 激光粒子计数器: 用于检测空气中的悬浮粒子。现代粒子计数器具备多通道计数功能,可同时测量多个粒径的粒子,部分高端设备还具备温湿度、压差集成的功能,能够实现数据的自动存储和导出。
- 浮游菌采样器: 常见的有狭缝式采样器和离心式采样器。采样器需具备流量校准功能,能够精确控制采样流速。仪器材质应易于消毒,以便在洁净区内使用。
- 微生物培养箱: 用于微生物样品的培养。需具备精确的控温系统,能够根据细菌和真菌的培养要求设定不同的温度程序。
- 温湿度计: 推荐使用高精度的数字温湿度计,能够快速响应并记录环境温湿度数据。部分系统集成在环境监测系统中,可实现连续在线监测。
- 微压计: 用于测量洁净室之间或室内外的压差。电子微压计精度高、读数方便,是目前的主流选择。
- 风速仪: 包括热式风速仪和叶轮式风速仪。热式风速仪探头体积小,灵敏度高,适合测量低风速;叶轮式风速仪适合测量大风速或风量。
- 照度计: 用于检测洁净室内的光照强度。需确保探头的光谱响应符合人眼视觉函数。
- 声级计: 用于检测噪声水平,通常使用A计权网络进行测量。
- 烟雾发生器: 用于气流流型测试,通常使用水蒸气烟雾,无毒无残留,符合洁净室使用要求。
应用领域

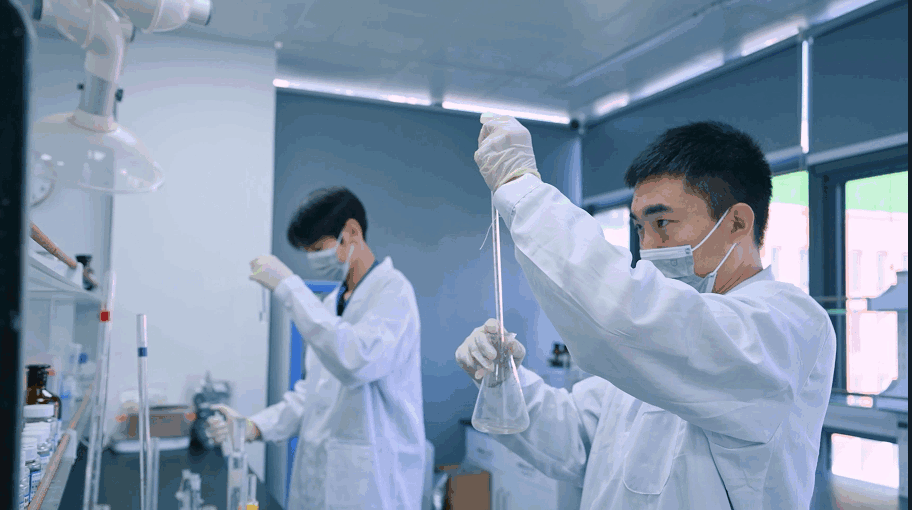
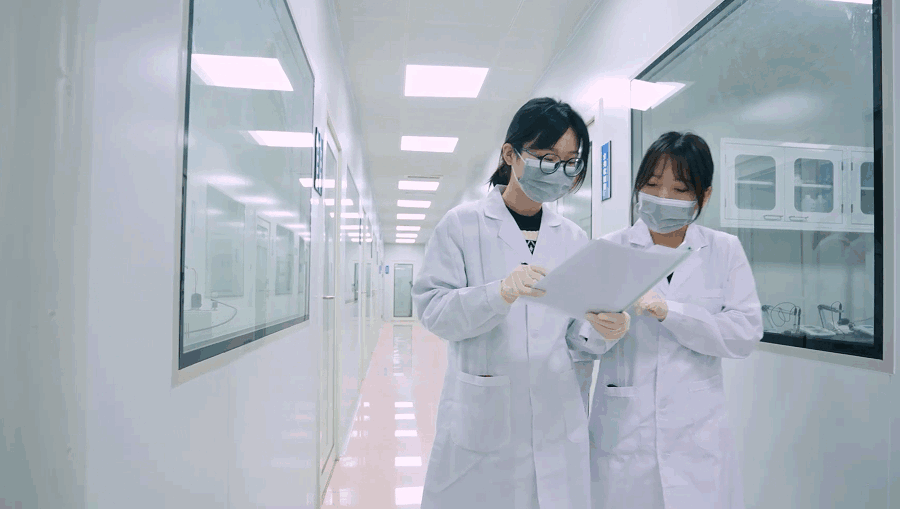

制药厂洁净区检测的应用领域十分广泛,涵盖了制药行业的各个环节以及相关的高技术产业。
1. 无菌药品生产: 这是洁净区检测应用最核心的领域。包括无菌原料药、注射剂、冻干粉针剂、大输液、滴眼剂等的生产。这些产品直接进入人体血液或组织,对无菌性要求极高,其生产过程的暴露工序必须在A级或B级洁净环境下进行,检测频率和项目也最为严格。
2. 非无菌制剂生产: 如片剂、胶囊、颗粒剂、口服液等。虽然产品最终不需要达到无菌状态,但为了控制微生物限度、防止交叉污染,生产环境通常要求在C级或D级洁净区。洁净区检测有助于控制产品的微生物负荷和微粒污染。
3. 生物制品生产: 包括疫苗、血液制品、抗体药物等。生物制品生产过程中涉及活细胞的培养,对环境洁净度的要求甚至高于化学药品,且需要重点关注生物安全性的交叉污染问题。
4. 医疗器械生产: 一次性使用无菌医疗器械(如注射器、输液器、手术器械)的生产环境需要严格的洁净度控制。洁净区检测确保产品在包装前的微粒和微生物负荷符合标准。
5. 原料药生产: 部分对洁净度有特殊要求的原料药合成、精制、干燥、包装工序,也需要在洁净区内进行,并通过检测验证环境状况。
6. 药包材生产: 直接接触药品的包装材料(如玻璃瓶、胶塞、铝盖)的生产环境同样需要进行洁净区检测,以防止包材污染药品。
7. 实验室与研发中心: 药物研发实验室、质量控制实验室中的微生物检测室、阳性对照室等,必须符合洁净室标准,并定期进行检测,以保证实验数据的准确性。
常见问题
问题一:洁净区检测应该在什么时间进行?
洁净区检测通常分为三种状态下的测试:空态(设施已建成但无设备)、静态(设备已安装并运行但无人员)和动态(正常运行且有人员活动)。根据GMP要求,洁净厂房建成后应进行静态验收检测;在日常生产中,应进行动态监测。对于关键区域,建议在生产操作开始前、中、后分别进行监测,以全面掌握环境变化。
问题二:洁净区检测频率如何确定?
检测频率取决于洁净度等级和风险评估结果。一般而言,A级/B级区域风险最高,悬浮粒子和微生物通常建议在生产期间进行连续或频繁监测;C级/D级区域风险较低,可适当降低监测频率,例如每季度或每半年进行一次全面的确认检测,但微生物监测仍需保持较高的频率。具体的频率应在企业的环境监测标准操作规程(SOP)中明确规定。
问题三:如果检测结果超标,应该如何处理?
当检测结果出现超标(OOS)或异常趋势时,必须立即启动调查程序。调查内容应包括:HVAC系统运行状态、人员操作规范、清洁消毒记录、采样操作是否正确、仪器是否故障等。根据调查结果采取纠正和预防措施(CAPA),如增加消毒频次、更换高效过滤器、加强人员培训等。必要时,需评估超标对产品质量的影响,甚至可能涉及产品的召回。
问题四:洁净区检测对人员有什么特殊要求?
人员是洁净区最大的污染源,因此对检测人员有严格要求。检测人员必须经过专业的洁净室行为规范培训,持有相应的上岗证。进入洁净区前必须严格执行更衣程序,穿着符合洁净等级要求的洁净服,尽量减少在洁净区内的动作幅度和讲话。此外,患有皮肤病、呼吸道感染等传染性疾病的人员严禁进入洁净区。
问题五:洁净区验证和日常监测有什么区别?
洁净区验证(确认)通常是指在厂房新建、改建或重大变更后进行的全面、系统的测试,旨在证明设施能够持续满足规定的标准,测试项目非常全面,包括所有物理参数和生物指标。而日常监测是在生产过程中进行的例行监控,重点在于监控关键参数的变化趋势,确保环境始终处于受控状态。日常监测的数据是环境质量评价的主要依据,也是GMP检查的重点关注对象。





























