技术概述
药包材无菌检查检验是药品质量控制体系中至关重要的环节,直接关系到药品的临床使用安全。药用包装材料(简称药包材)作为药品的"第二生命",其无菌状态是保证药品在生产、运输、储存及使用全生命周期内免受微生物污染的关键屏障。随着《药品管理法》及关联审评审批制度的深入实施,药包材与药品的相容性及安全性评价要求日益严格,无菌检查作为评价药包材微生物屏障功能的核心手段,其重要性愈发凸显。
从技术定义层面来看,药包材无菌检查检验是指利用微生物学检测技术,在特定的无菌条件下,对药包材样品进行检测,以确认其是否符合无菌要求的过程。该检查旨在证明药包材表面或内部不存在任何活的微生物。这一过程不仅涵盖了传统的培养法,还涉及到现代快速微生物检测技术的应用。由于药包材种类繁多,材质各异,包括塑料、橡胶、玻璃、金属及复合材料等,不同材质的理化性质差异对无菌检查方法的适用性提出了挑战,因此建立科学、经验证的检查方法至关重要。
药包材无菌检查不同于一般的微生物限度检查。后者允许一定数量的非致病菌存在,而前者要求绝对无菌。这种"零容忍"的特性决定了无菌检查必须在严格受控的环境(如B级背景下的A级层流罩或隔离器)中进行,以排除环境、人员及操作过程中的潜在污染干扰。同时,药包材作为直接接触药品的载体,其无菌状态的维持依赖于灭菌工艺的稳定性。常见的灭菌方式包括环氧乙烷灭菌、辐照灭菌(伽马射线或电子束)、干热灭菌及湿热灭菌等。无菌检查不仅是对最终产品的放行检验,也是对灭菌工艺验证效果的持续监控。
近年来,随着生物制药、基因治疗药物及高端注射剂的蓬勃发展,对药包材的无菌保障水平提出了更高要求。无菌检查检验技术也在不断演进,从传统的试管培养向自动化、智能化的快速检测系统转变,不仅缩短了检测周期,更提高了检测结果的准确性和可靠性,为药品的顺利上市和质量合规提供了坚实的技术支撑。
检测样品
药包材无菌检查检验覆盖了各类直接接触药品的包装材料和容器。根据产品形态、材质及临床用途,检测样品主要分为以下几大类:
注射剂类包装:这是无菌检查的重中之重。包括安瓿瓶(玻璃安瓿、塑料安瓿)、西林瓶(玻璃材质)、注射液瓶、输液瓶及输液袋(如PVC、非PVC多层共挤膜)。此类包材直接接触注射入人体血液或组织的药液,一旦存在微生物污染,将引发严重的临床后果,如菌血症、热原反应等。
胶塞与密封件:包括各种规格的注射剂胶塞(如丁基胶塞、覆膜胶塞)、垫片、橡胶塞等。由于橡胶材料多为多孔结构,且在生产过程中易吸附微生物,其无菌状态的控制及检查尤为关键。此外,预灌封注射器组合件(包括活塞、推杆、针头护帽)也是重点检测对象。
滴眼剂及五官科制剂包装:包括滴眼瓶、滴鼻剂瓶、滴耳剂瓶等。虽然部分滴眼剂属于多剂量包装,但用于单剂量或特定治疗用途的包装必须严格进行无菌检查,以防止眼部或黏膜感染。
吸入制剂包装:如定量吸入气雾剂容器、雾化吸入器组件、吸入粉雾剂胶囊及泡罩等。吸入制剂直接作用于肺部,对无菌要求极高,其包装组件的无菌检查不可或缺。
手术用及创伤修复类包材:包括外科手术敷料包装、止血海绵包装、人造皮肤包装等。此类包材虽然不一定盛装液体药物,但直接接触创面,必须保证无菌。
药用辅料及原料药包装:对于无菌原料药或用于无菌制剂生产的辅料,其内包装材料(如无菌袋、周转桶内衬)同样需要进行无菌检查验证。
样品的采集与处理是检测的前提。送检样品需具有代表性,且在运输过程中需保持包装完整,避免二次污染。对于不同类型的样品,如密封容器需进行外表面消毒后再开封;对于大体积样品,可能涉及裁剪、分段等预处理操作,所有操作均需严格遵循无菌操作规范。
检测项目
需要检测,但不确定项目与标准?工程师为您一对一制定检测方案
药包材无菌检查的核心检测项目虽然聚焦于"无菌",但在实际操作中涉及一系列具体的指标和方法验证要求,以确保检测结果的科学性。
需氧菌与厌氧菌检查:这是无菌检查的基础项目。通过将样品接种至硫乙醇酸盐流体培养基(FTM)中,同时培养需氧菌和厌氧菌。FTM培养基含有硫乙醇酸钠,能降低氧化还原电位,适合厌氧菌生长,同时也适合需氧菌生长。通常在30-35℃条件下培养14天。
真菌与酵母菌检查:通过将样品接种至改良马丁培养基(SCDM)或胰酪大豆胨液体培养基(TSB)中,主要检测样品中是否存在真菌(霉菌)和酵母菌。通常在20-25℃条件下培养14天。某些药包材材质或特定的灭菌工艺(如环氧乙烷)可能对真菌杀灭效果存在差异,因此该项检查不可忽视。
培养基灵敏度检查:在每次无菌检查实验中,必须同步进行培养基灵敏度验证。使用标准菌株(如金黄色葡萄球菌、铜绿假单胞菌、生孢梭菌、白色念珠菌、黑曲霉等)接种培养基,确认培养基能够支持少量微生物的生长,从而排除假阴性结果。
方法适用性试验(验证):这是药包材无菌检查的前置关键项目。由于药包材可能含有抑菌成分(如某些塑料助剂、橡胶硫化剂残留)或具有吸附性,可能抑制微生物生长或导致微生物漏检。因此,需向样品中加入定量的标准菌株,通过回收率试验验证所选用的检查方法(如冲洗量、中和剂的使用、培养基种类等)是否适用于该特定样品,确保在样品存在的情况下,微生物能被有效检出。
阴性对照与阳性对照:阴性对照用于监控实验环境、器材及培养基的无菌状态,若阴性对照长菌,则实验无效。阳性对照则在特定情况下用于验证实验系统的可靠性,通常在方法验证阶段使用较多。
检测方法
药包材无菌检查方法主要依据《中国药典》、GB/T标准及相关行业标准执行。根据样品的理化性质和预期用途,主要分为直接接种法和薄膜过滤法两种,其中薄膜过滤法因其高灵敏度成为首选方法。
一、 薄膜过滤法
薄膜过滤法是目前药包材无菌检查最常用且最权威的方法。其原理是利用滤膜(通常孔径为0.45μm或更小)拦截微生物,通过过滤将样品中的微生物富集在滤膜上,然后将滤膜转移至培养基中进行培养。该方法具有以下优势:第一,样品中的抑菌成分可通过滤膜被冲洗除去,消除抑菌干扰;第二,微生物被浓缩在滤膜上,提高了检出率;第三,样品体积不受限制,适用于大体积样品。
具体操作流程如下:首先对样品外包装进行消毒,在无菌条件下取内容物或通过特定方式使样品内容物释放。若样品为固体或粘稠液体,需先溶解或分散于无菌稀释液中(如pH 7.0氯化钠-蛋白胨缓冲液)。随后将处理后的液体通过装有0.45μm滤膜的封闭式滤器进行过滤。过滤后,根据验证过的冲洗程序,用适量的冲洗液冲洗滤膜,以去除残留的抑菌物质。最后,通过无菌操作将滤膜取出,分别放入硫乙醇酸盐流体培养基和改良马丁培养基中,或直接向封闭式滤筒内注入培养基,按规定温度培养14天。
二、 直接接种法
直接接种法适用于无法进行薄膜过滤的样品,如某些固体药包材、体积较小的液体样品或含有不溶性颗粒的样品。该方法操作相对简便,直接将样品或其部分组件接种至培养基中。对于固体样品,通常取规定量,浸没于培养基中;对于液体样品,直接吸取规定量注入培养基。
然而,直接接种法存在一定局限性。样品若含有抑菌成分,会直接释放到培养基中,可能抑制微生物生长。因此,使用此方法前必须通过严格的方法适用性试验。对于大体积样品,直接接种会稀释培养基营养成分,影响微生物生长,故适用范围较窄。在药包材检测中,对于某些管材、瓶塞等实体材料,若无法过滤,常采用直接接种法,需确保样品完全浸没于培养基中。
三、 快速微生物检测方法
随着技术进步,基于ATP生物发光、核酸扩增(PCR)、流式细胞术等原理的快速无菌检查方法逐渐被引入。这些方法能将检测周期从传统的14天大幅缩短至数小时或数天。但在药包材放行检验中,采用快速方法需经过严格的验证,并证明其灵敏度不低于传统方法,且需获得监管部门的认可。
检测仪器
药包材无菌检查是一项高度依赖硬件设施的精密实验,需要专业的检测仪器和受控的环境支持。
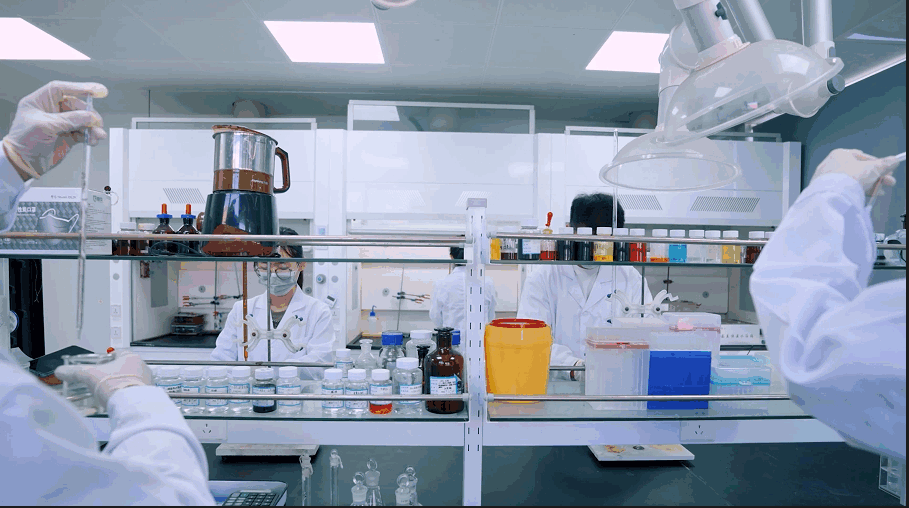

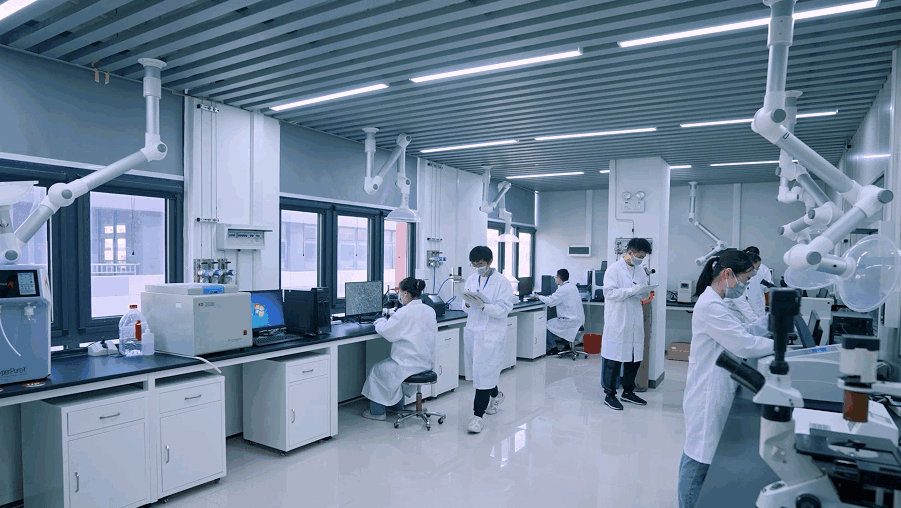

无菌隔离器:这是目前最高级别的无菌操作设备。隔离器提供了一个完全封闭的无菌环境,操作人员通过手套/半身服进行操作,彻底将样品与外部环境及操作人员隔离,极大地降低了假阳性率。隔离器内部通常经过汽化过氧化氢(VHP)灭菌,是目前高风险无菌检查的首选设备。
集菌仪与封闭式滤器:集菌仪是薄膜过滤法的核心设备,通过负压抽吸实现样品过滤。配合封闭式滤器(集菌培养器)使用,可实现过滤、冲洗、接种全过程的封闭操作,避免外界污染。常见的有三联集菌仪、六联集菌仪等。
生物安全柜/超净工作台:对于传统无菌检查,II级A型或B型生物安全柜是常用的操作平台。其通过垂直层流风过滤空气,在操作区形成局部百级(A级)洁净环境。但相比隔离器,其对操作人员的依赖性较高。
恒温培养箱:用于提供微生物生长所需的稳定温度环境。通常需要配备两台培养箱,一台设定为30-35℃(用于培养细菌),另一台设定为20-25℃(用于培养真菌)。高端培养箱具备温度监控报警系统。
高压蒸汽灭菌器:用于实验器材、培养基、冲洗液及废弃物的灭菌。是实验室生物安全的重要保障设备。
菌落计数器与显微镜:虽然无菌检查主要观察培养基是否浑浊,但在结果判断或方法验证时,需要借助显微镜观察微生物形态,或使用菌落计数器进行定量分析。
环境监测系统:包括浮游菌采样器、沉降菌采样平皿、尘埃粒子计数器等。无菌检查期间需实时监控环境的洁净度、微生物负荷,以确保实验数据的可靠性。
应用领域
药包材无菌检查检验广泛应用于医药产业链的多个关键环节,是保障公众用药安全的重要防线。
1. 药包材生产企业
对于药包材制造商而言,无菌检查是产品出厂检验的必选项,也是质量管理体系(如ISO 15378)认证的核心内容。企业需建立完善的无菌检测实验室,对每一灭菌批次的产品进行抽检,确保出厂产品符合药典标准。这不仅关乎企业的市场信誉,更是履行法规义务的底线。
2. 药品生产企业
药企是药包材的直接使用者。根据原辅包关联审评制度,药企在选择药包材供应商时,需对包材进行入厂检验或审核供应商的检测报告。无菌检查是入厂验收的关键指标。此外,在药品生产过程中的中间控制及最终产品放行中,药企也需依据药包材的特性制定相应的微生物控制策略。
3. 医疗器械行业
许多医疗器械(如一次性使用无菌注射器、输液器、血袋等)本身就是药包材的延伸或组合体。根据GB/T 14233.2《医用输液、输血、注射器具检验方法 第2部分:生物学试验方法》及相关标准,无菌检查是医疗器械生物学评价的重要组成部分。
4. 第三方检测机构与研发中心
独立的第三方检测机构提供公正、科学的检测服务,为药包材企业提供注册检验、委托检验及争议仲裁检验。同时,新药研发中心在新药开发阶段,需对相配套的药包材进行相容性及安全性研究,无菌检查是评估新型包材适用性的关键步骤。
5. 药品监管与注册审评
国家药品监督管理局(NMPA)及其下属的检验院所在药品注册核查、飞行检查及质量抽查中,会将药包材无菌检查作为重点检查项目。监管部门通过抽检市场流通产品,监督行业质量水平,保障患者安全。
常见问题
Q1:药包材无菌检查结果出现阳性(长菌),如何分析原因?
若无菌检查出现阳性结果,首先不应立即判定产品不合格,而应进行全面的调查分析。调查方向主要包括:一是环境污染,检查实验室洁净度记录、环境监测数据、阴性对照结果;二是操作污染,回顾实验人员操作规范、消毒记录、器材灭菌记录;三是样品污染。若排除了环境和操作因素,则极大概率判定样品本身染菌。此时需结合生产批记录、灭菌工艺参数、包装完整性进行深入溯源。只有在充分证据表明是实验失误导致的假阳性时,方可申请复试;否则,该批次产品必须按规定销毁或处理。
Q2:薄膜过滤法中,冲洗量对结果有何影响?
冲洗量是方法验证中确定的参数。如果冲洗量不足,样品中的抑菌成分无法被有效洗脱,残留的抑菌物质会抑制滤膜上微生物的生长,导致假阴性结果。反之,如果冲洗量过大,虽然去除了抑菌成分,但过度的机械冲洗可能损伤滤膜上的微生物,或者导致微生物从滤膜上脱落流失,同样影响检测灵敏度。因此,冲洗量需通过验证试验确定最佳平衡点,并在实际操作中严格执行。
Q3:对于含有抗氧剂或增塑剂的塑料包材,无菌检查有何难点?
许多塑料药包材(如PVC输液袋)含有抗氧剂、增塑剂等添加剂,这些成分可能具有抑菌活性。在进行无菌检查时,这些成分析出进入培养液,可能抑制微生物生长。解决这一难点的关键是方法适用性试验。试验中需加入中和剂(如卵磷脂、吐温80等)以中和抑菌成分,或增加冲洗次数,或选用特定的稀释液配方。必须证明在该条件下,接种的试验菌能够正常生长,才能确认方法有效。
Q4:无菌检查为何需要培养14天?
培养14天是基于微生物生长动力学的保守设定。在药包材或药品环境中,微生物可能因灭菌处理(如辐照、环氧乙烷)或恶劣环境(如干燥、营养缺乏)而受到亚致死损伤。受伤的微生物在培养初期可能处于"休眠"状态,需要较长的修复期才能恢复生长。延长培养时间至14天,可以最大程度地提高受损微生物的检出率,避免因培养时间不足导致的漏检,从而确保检测结果的严谨性和安全性。
Q5:传统无菌检查与快速无菌检查方法如何选择?
传统方法(培养14天)是药典规定的法定方法,具有广泛的适用性和认可度,但周期长,影响产品放行速度。快速方法(如ATP生物发光法)周期短,能加快放行,但设备昂贵,且需要针对每种特定样品建立庞大的验证数据库。通常建议:对于常规放行,若供应链周转允许,优先采用传统法以保证合规性;对于中间产品控制或急需上市的新药,可探索应用经验证的快速方法,但需向监管机构提交充分的验证资料并获得批准。
Q6:无菌检查的环境要求具体有哪些?
无菌检查应在B级背景下的A级洁净环境中进行,或使用无菌隔离器。A级环境相当于百级洁净度,要求每立方米空气中≥0.5μm的尘埃粒子数不超过3,520个,且需进行动态监测。实验区域的压差、温湿度、照度均需受控。每次实验前后需对操作台面、地面进行消毒,并定期进行环境熏蒸灭菌。人员进入洁净区需穿戴无菌连体服、口罩、手套,并进行严格的洗手和消毒程序。
综上所述,药包材无菌检查检验是一项系统性、专业性极强的工作。它融合了微生物学、材料学、统计学及质量管理等多学科知识。面对日益严格的监管要求和复杂的药包材品种,检测机构与生产企业需不断优化检测技术,完善质量体系,确保每一份药包材都能经得起无菌考验,为药品安全构筑起坚不可摧的防线。





























