技术概述
药物基因毒性杂质测定是指利用高灵敏度分离分析技术,对药品生产与储存过程中可能生成的具有DNA损伤风险、可诱发基因突变的痕量杂质进行定性鉴别与定量分析的过程。
检测样品
药物基因毒性杂质测定涉及的样品来源广泛,覆盖药品研发与生产的各个环节。送检时建议明确样品的来源、批号、纯度或规格及储存条件,并提供合成路线或处方工艺等背景信息,以便实验室针对性地选择提取方式与测定方法,提高结果的可靠性。
- 原料药及其中间体、起始物料、反应试剂与工艺溶剂
- 口服固体制剂,包括片剂、胶囊、颗粒剂等
- 液体制剂与注射剂,如注射液、口服液、滴眼液等
- 药用辅料及包装材料的提取物、浸出物
- 工艺用水、设备清洗残留样品
- 强制降解试验样品与长期稳定性考察样品
检测项目
药物基因毒性杂质测定的对象主要为含有警示结构、经理论评估或实验验证具有致突变潜能的特定化合物。根据杂质的结构类型与生成途径,检测项目通常可细分为以下几大类:
磺酸酯类基因毒性杂质
磺酸与低级醇在酯化反应中极易生成烷基磺酸酯,典型代表包括甲磺酸甲酯、甲磺酸乙酯、甲磺酸异丙酯,以及苯磺酸酯、对甲苯磺酸酯类化合物。此类杂质常见于甲磺酸盐类原料药的合成工艺中,烷化活性强、毒性当量高,通常需要控制至百万分之一(ppm)甚至更低的水平。
亚硝胺类基因毒性杂质
以N-亚硝基二甲胺(NDMA)、N-亚硝基二乙胺(NDEA)为代表的亚硝胺杂质,主要来源于仲胺或叔胺与亚硝化试剂在酸性条件下的副反应,也可能由工艺溶剂降解、包装材料迁移等途径引入。近年来各国药监机构相继加强了对沙坦类、二甲双胍类等品种中亚硝胺杂质的监控要求,相关测定需求持续增长。
烷基卤化物与环氧化合物
氯甲烷、溴甲烷、氯乙烷、环氧乙烷、环氧氯丙烷等烷基化试剂既是常用的合成中间体,也是潜在的基因毒性来源。此类化合物在工艺中常作为反应试剂或溶剂使用,容易在终产品中形成残留,需要通过顶空气相色谱等手段进行专项监测。
芳香胺及其他警示结构杂质
芳香胺类(如各类苯胺衍生物、氨基联苯类)、肼类、醛类、醌类以及含有氮丙啶、氮芥等结构单元的化合物,均属于高关注度的警示结构杂质。对于结构中无法排除致突变风险的工艺副产物或降解产物,同样需要纳入杂质控制清单并开展针对性的定量测定。
检测方法
由于基因毒性杂质的安全限值通常极低,浓度水平多为ppm级甚至ppb级,药物基因毒性杂质测定必须依托高灵敏、高选择性的分析方法,并配合严格的样品前处理与基质净化流程。目前常用的方法体系包括以下几类:
气相色谱-质谱联用法
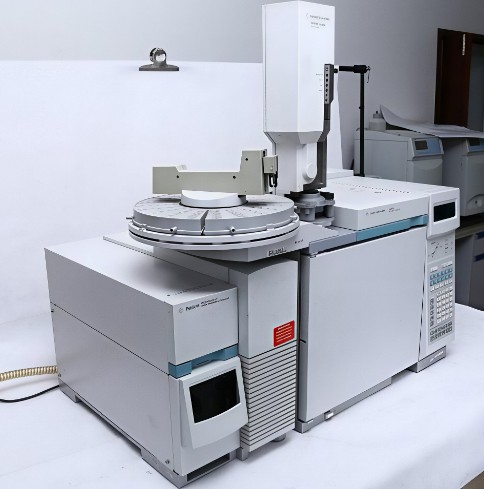
气相色谱-串联质谱(GC-MS/MS)适用于挥发性或半挥发性的磺酸酯、低分子量亚硝胺、烷基卤化物等目标物。顶空进样与液液萃取浓缩技术可显著提升富集效率,串联质谱的多反应监测模式(MRM)能够有效消除复杂基质干扰,检测限可低至ppb水平,是此类杂质测定的主流手段。
液相色谱-串联质谱法
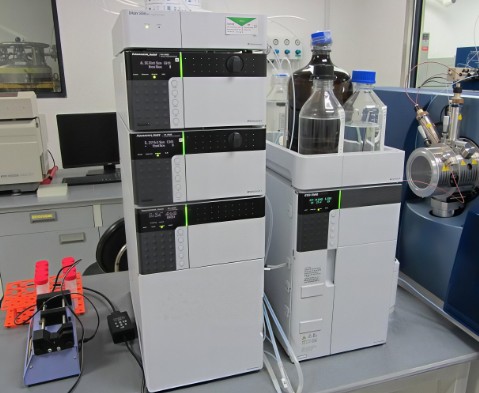
针对热不稳定、极性大或不易挥发的杂质,如部分高极性亚硝胺、芳香胺及磺酸酯类化合物,液相色谱-串联质谱(LC-MS/MS)具有独特优势。通过优化离子源类型、流动相体系与色谱柱条件,可实现复杂制剂基质中痕量组分的精准分离与定量,广泛应用于片剂、胶囊等样品的直接分析。
液相色谱法
对于浓度相对较高或具有紫外吸收特性的目标杂质,可采用液相色谱法(HPLC)结合紫外检测器或荧光检测器进行测定。该方法稳定性好、运行成本较低,常用于工艺筛选阶段的快速筛查与中控放行分析,经完整方法学验证后也可用于注册申报研究。
离子色谱及结构确证辅助手段
部分离子型基因毒性杂质(如某些烷基磺酸盐类化合物)可借助离子色谱进行分离测定;在杂质结构确证环节,还会综合运用高分辨质谱、核磁共振波谱及红外光谱等手段,为定性鉴别提供互补的结构信息。
检测仪器
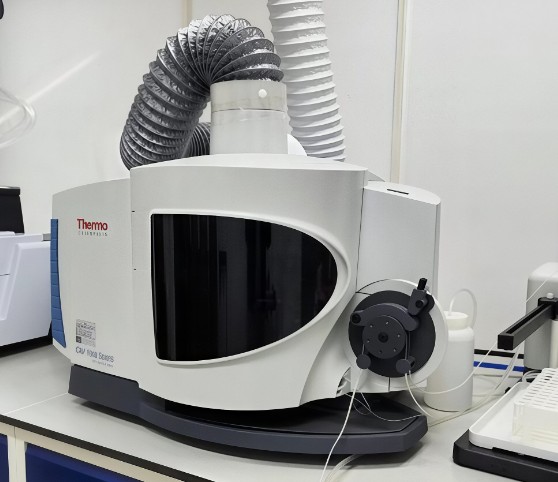
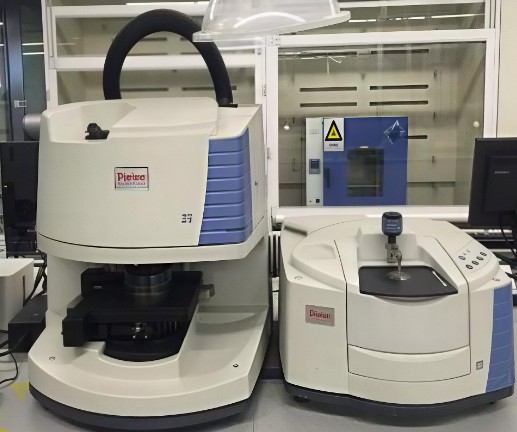
为满足痕量分析对灵敏度、选择性与准确度的严苛要求,开展药物基因毒性杂质测定通常需要配置以下高端分析设备,并辅以完善的样品前处理系统:
- 三重四极杆气相色谱-串联质谱联用仪(GC-MS/MS)
- 三重四极杆液相色谱-串联质谱联用仪(LC-MS/MS)
- 超液相色谱仪(UPLC)与液相色谱仪(HPLC)
- 气相色谱仪,配备FID、ECD检测器及顶空进样装置
- 离子色谱仪(IC)
- 固相萃取装置、氮吹浓缩仪、超声波提取器等前处理设备
应用领域
药物基因毒性杂质测定的服务范围覆盖药品全生命周期的质量管理需求,无论是研发阶段的工艺风险评估,还是商业化生产后的持续监控,均离不开准确的测定数据支撑。主要应用场景包括以下方面:
创新药与仿制药注册申报
在新药临床试验申请与上市申请过程中,申报方需提交完整的杂质研究资料,包括基因毒性杂质的识别、风险评估与控制数据。仿制药申请人同样需要证明其杂质水平与参比制剂相当或符合指导原则的可接受限度,规范的测定报告是顺利通过技术审评的关键支持材料。
原料药工艺开发与质量控制
在工艺路线筛选与优化阶段,通过测定关键步骤物料中的基因毒性杂质残留水平,可以科学评估各工艺单元的清除能力,确定关键工艺控制点与中控限度,为建立合理的产品质量标准奠定数据基础,同时降低终产品放行检验的压力与风险。
药品上市后监测与变更评价
当生产工艺、物料供应商、处方组成或包装系统发生变更时,需要重新评估杂质谱的变化情况,验证变更前后杂质水平的一致性;在稳定性考察过程中,也需要持续监控贮存期间可能生成的降解性基因毒性杂质,确保产品在整个有效期内持续符合安全控制要求。
常见问题
问题一:药物基因毒性杂质测定的检测周期是多久?
药物基因毒性杂质测定的周期一般为7-15个工作日。实际所需时间受多方面因素影响:检测项目数量越多、送检样品批量越大,整体周期会相应延长;采用成熟标准方法的常规项目出结果较快,而需要专门进行方法开发与方法学验证的特殊杂质则耗时更久;此外如有加急需求,可与检测机构协商安排优先处理,具体交付时间建议在委托检测前沟通确认。
问题二:药物基因毒性杂质测定的检测价格是多少?
药物基因毒性杂质测定的费用受多种因素共同影响,包括检测项目的种类与数量、所选分析方法的技术复杂程度、样品基质的复杂程度、送检样品的数量以及检测周期要求等。常规单项杂质测定与需要定制方法开发的多组分全谱扫描项目之间差异较大,具体报价建议在提供完整检测需求清单后联系客服咨询获取,以便获得针对性的检测方案与费用说明。
问题三:什么是基因毒性杂质?为什么需要严格控制?
基因毒性杂质是指能够直接或间接损伤细胞DNA、诱发基因突变或染色体损伤的化合物,即使摄入量极低,也可能在长期反复用药过程中累积增加致癌风险。与一般工艺杂质不同,此类杂质通常被认为不存在明确的安全阈值,监管机构普遍采用毒理学关注阈值进行风险管控,因此必须在痕量水平上开展严格的监测与控制。
问题四:基因毒性杂质的限度是如何确定的?
限度确定通常基于毒理学关注阈值原则,即终生每日摄入不超过1.5微克被认为是大多数基因毒性杂质可接受的暴露水平,再结合药品的每日最大剂量折算出该杂质在终产品中的浓度上限。对于短期用药或治疗严重疾病的品种,可根据用药时长适当调整;若已有针对特定化合物的毒理学数据,也可采用结构特异性的方式计算更准确的限度。
问题五:如何判断一个杂质是否具有基因毒性?
行业通行做法是先采用构效关系评估软件对杂质结构进行警示结构筛查,识别可能具有致突变性的官能团;若杂质不含警示结构,通常可按一般杂质进行控制;若含有警示结构,则需进一步通过细菌回复突变试验等遗传毒性标准试验组合加以验证,或直接按照基因毒性杂质的管理要求制定严格的控制策略并开展专项测定。
问题六:送检样品有哪些注意事项?
送检样品量应满足检测及必要的方法开发需要,原料药建议附注批号、纯度或规格信息;亚硝胺等对环境敏感的目标物,样品应避光低温保存并尽快送检,避免储存或运输过程中发生降解或引入干扰;同时建议提供合成路线、处方组成等背景资料,帮助实验室选择合适的提取溶剂与净化手段,从而提高测定结果的准确性与可靠性。